


Heim / Medien / Branchennachrichten / Verpackung von Medizinprodukten: Sterile Barriereintegrität und Reinraum-Grundlagen
Verpackung von Medizinprodukten: Sterile Barriereintegrität und Reinraum-Grundlagen
Eine sterile Verpackungslinie sieht täuschend einfach aus: eine Folienrolle, ein Formwerkzeug und eine beheizte Siegelschiene. Aber jede sterile Barriere, die diese Linie verlässt, hat bereits die Materialqualifizierung, die Kalibrierung der Siegelbacken, die Umgebungsüberwachung und eine Reihe von Integritätstests durchlaufen, an die die meisten Herstellungsprozesse gar nicht denken. Die Verpackung medizinischer Geräte versagt, wenn das System um sie herum versagt – der Raum, der Transportweg, die Tür, der Bediener. In diesem Artikel erfahren Sie, was eine Sterilverpackung leisten muss, welche Standards sie regeln und warum die Reinraumhülle darüber entscheidet, ob ein gutes Verpackungsdesign den täglichen Produktionsalltag überdauert.
Was eine Medizinprodukteverpackung eigentlich leisten muss
Eine sterile Verpackung medizinischer Geräte hat vier Aufgaben, die leicht übersehen werden, bis eine davon versagt:
- Behalten Sie die Integrität der Sterilbarriere vom Zeitpunkt der Sterilisation bis zum Öffnen des Geräts am Verwendungsort bei.
- Schützen Sie das Gerät während der Verteilung und Lagerung vor physischen Schäden, Vibrationen, Feuchtigkeit und Verunreinigungen.
- Bleiben Sie mit der gewählten Sterilisationsmethode – Ethylenoxid (EO), Gammabestrahlung, Elektronenstrahl oder Dampf – ohne Qualitätsverlust kompatibel.
- Ermöglichen Sie eine aseptische Präsentation im Operationssaal oder Behandlungsraum, ohne dass ein Kontakt zwischen dem sterilen Gerät und den Verpackungskanten erforderlich ist.
Das Gesamtpaket ist in der Regel ein zweischichtiges System. Das Sterilbarrieresystem ist der versiegelte Beutel, die versiegelte Schale oder die versiegelte Klammer, die die Sterilität gewährleistet. Die Schutzverpackung besteht aus Umkarton, Polsterung und Etikettierung, die die Transportkräfte aufnehmen. Beide Schichten müssen gemeinsam validiert werden, da ein Karton, der einen Beutel knittert, einen Mikrokanal erzeugen kann, der die Versiegelung zerstört.
Regulatorische Anforderungen definieren die Testgrenzen
Jede Verpackungsentscheidung basiert auf einem regulatorischen Rahmen. Wenn Sie Verpackungsmaterialien beschaffen oder in einen Verpackungsreinraum investieren, tauchen die folgenden Standards in fast jedem Audit und jeder Designüberprüfung auf.
| Standard | Was es regelt | Warum es in der Praxis wichtig ist |
|---|---|---|
| ISO 11607-1 | Materialien, Design und Leistung von Sterilbarrieresystemen | Setzt den Maßstab für Siegelfestigkeit, mikrobielle Barriere und Alterungsanforderungen. |
| ISO 11607-2 | Validierung von Form-, Dichtungs- und Montageprozessen | Erfordert Prozessqualifizierung (IQ/OQ/PQ) und Neuqualifizierung nach Änderungen. |
| EN 868-Reihe | Prüfmethoden für Verpackungsmaterialien, die in endsterilisierten Geräten verwendet werden | Bietet die praktischen Testrouten zum Nachweis der ISO 11607-Konformität. |
| FDA 21 CFR Teil 820 | Qualitätssystemverordnung für Hersteller von Medizinprodukten | Bringt die Verpackung unter Designkontrolle, CAPA und Lieferantenaufsicht. |
| EU MDR 2017/745 | Allgemeine Sicherheits- und Leistungsanforderungen | Die Verpackung wird im Rahmen der technischen Dokumentation des Gerätes beurteilt. |
Die unmittelbare Konsequenz ist, dass die Verpackung keine Beschaffungsentscheidung für Verbrauchsmaterialien ist. Der Wechsel eines Folienlieferanten, einer Versiegelungstemperatur oder sogar der Geometrie eines Schalenhohlraums kann als Designänderung gelten, die eine Überprüfung und, wenn die Sterilität beeinträchtigt ist, eine neue biologische Bewertung auslöst.
Materialien, Versiegelung und Sterilisationskompatibilität
Medizinische Verpackungsmaterialien werden ausgewählt, um drei konkurrierende Anforderungen in Einklang zu bringen: Sie müssen das Eindringen von Sterilisationsmitteln ermöglichen, Mikroorganismen fernhalten und auch nach jahrelanger Lagerung intakt bleiben. Zu den häufigsten Kombinationen gehören medizinisches Papier, gesponnenes Polyethylen, Polyesterschalen und Polyolefinfolienlaminate. Papier und poröse Materialien ermöglichen den EO-Gasaustausch; Porenfreie Folien sorgen für Feuchtigkeitsbeständigkeit und Durchstoßfestigkeit.
Die Qualität der Versiegelung hängt von der Materialwahl, der Backentemperatur, dem Druck, der Verweilzeit und den Umgebungsbedingungen rund um die Versiegelung ab. Bei der Fehleruntersuchung dominieren zwei dichtungsbezogene Defekte: Schälkontamination und Delaminierung. Schälkontamination bedeutet, dass sich die Versiegelung mit sichtbaren Fasern öffnet, die in den sterilen Bereich gelangen können. Delaminierung bedeutet, dass sich die Materialschichten trennen, während die Versiegelung selbst intakt ist. Beide Mängel bestehen eine einfache Sichtprüfung, scheitern jedoch im Schältest.
Die Sterilisationskompatibilität verdient eine explizite Überprüfung. EO- und Gammabestrahlung wirken sich unterschiedlich auf Polymere aus. Ein Film, der den Haltbarkeitstest mit EO besteht, kann nach Gamma-Bestrahlung aufgrund von Kettenspaltung spröde werden. Wenn Sie planen, die Sterilisationsmethoden zu ändern, muss das Verpackungsdesign erneut validiert und nicht angenommen werden.
Integritätstests und Prozessvalidierung
Die Integrität der Sterilbarriere wird auf drei Ebenen überprüft: probenbasierte physikalische Tests, routinemäßige Prozessüberwachung und regelmäßige Neuvalidierung. Zu den typischen physikalischen Tests gehören die Siegelfestigkeit (Abziehtest), die Prüfung des Eindringens von Farbstoffen, die Prüfung auf Blasenemissionslecks, die Prüfung auf Platzen und Kriechen von Verpackungen sowie die Prüfung der mikrobiellen Barriere. Echtzeitalterung und beschleunigte Alterung legen die Haltbarkeitsangabe fest; Die beschleunigte Alterung allein ist ein Screening-Instrument, und die Regulierungsbehörden suchen nach Echtzeitdaten, bevor sie verlängerte Ablaufdaten genehmigen.
Die Prozessvalidierung folgt der Standard-IQ/OQ/PQ-Sequenz. Die Installationsqualifizierung dokumentiert, dass das Versiegelungsgerät kalibriert und rückverfolgbar ist. Die Betriebsqualifizierung bildet das Versiegelungsfenster ab – den akzeptablen Bereich von Temperatur, Druck und Verweilzeit. Die Leistungsqualifizierung zeigt, dass der Prozess mithilfe von Produktionsmaterialien und Bedienern Dichtungen innerhalb des Fensters herstellt. Nach der Validierung muss für jede Änderung des Materials, der Versiegelung oder der Umgebung ein dokumentierter Nachweis erfolgen, bevor die Produktion wieder aufgenommen wird.
Die Reinraumhülle ist Teil des Verpackungsprozesses
Hier kollidiert häufig eine Verpackungsstrategie mit der Realität der Anlage. Eine Verpackungslinie für sterile Geräte ist selten eine eigenständige Maschine; Es befindet sich in einem klassifizierten Reinraum, typischerweise der ISO-Klasse 7 oder ISO-Klasse 8, mit einer Druckkaskade, die Luft aus dem Verpackungsbereich drückt und das Eindringen von unkontrollierten Korridoren verhindert. Dieser Umschlag ist keine Hintergrundkulisse. Die Wandpaneele, Türen, Fenster und Durchreiche bestimmen, ob der Raum seine Klassifizierung unter Produktionsbedingungen halten kann.
Der Türbetrieb ist der sichtbarste Risikopunkt. Jedes Mal, wenn ein Bediener eine Pendeltür durchstößt, sinkt der Differenzdruck und durch Turbulenzen werden Partikel von der Korridorseite mitgerissen. In einer Verpackungslinie, in der Schalen vor dem Verschließen freigelegt werden, ist diese Bewegung eine Hauptkontaminationsquelle. Das Türsystem selbst muss reinigbar, spaltfrei und auch nach Tausenden von Zyklen stabil dicht sein. Aus diesem Grund wird häufig eine medizinische, luftdichte, saubere Tür mit durchgehenden Dichtungen und einem Nockenschließrahmen eingesetzt, da dadurch die Schwachstelle von der Türkante auf die Wand selbst verlagert wird.
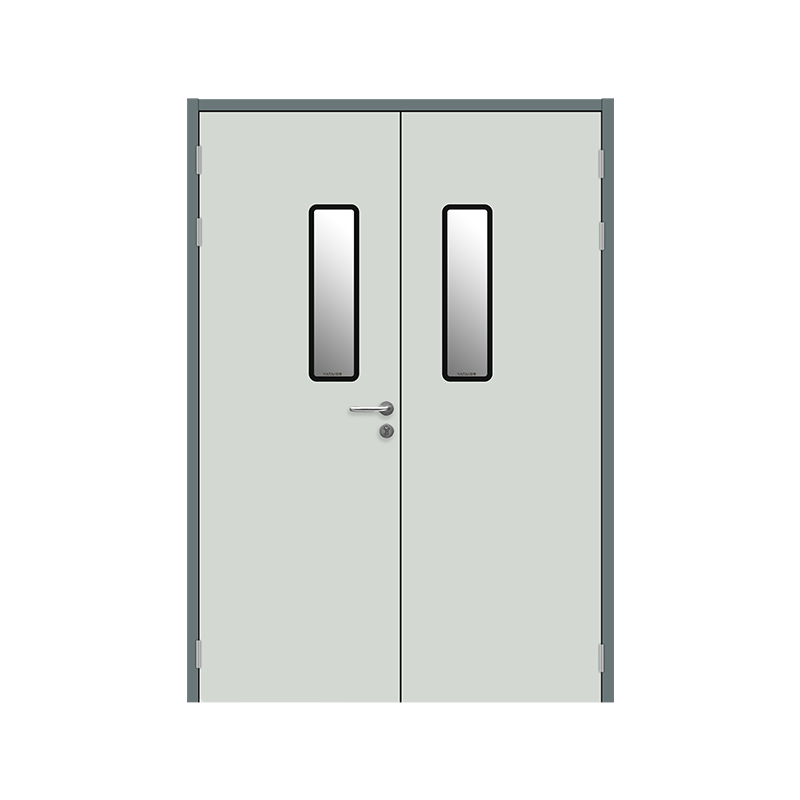 Medizinische, luftdichte, saubere Tür mit durchgehender Dichtung Diese Tür verfügt über durchgehende Dichtungen und einen Nockenschließrahmen, um eine stabile Abdichtung aufrechtzuerhalten und so das Kontaminationsrisiko an der Türkante zu verringern. Geeignet für Reinraumverpackungslinien, bei denen der Bedienerverkehr den Differenzdruck beeinträchtigen kann. Produkt anzeigen →
Durch den Materialfluss entsteht das zweite Risiko. Ein Verpackungsreinraum erhält geformte Schalen, Folien und Etiketten aus Lagerbereichen und transportiert die verpackten Geräte dann zur Sterilisation und Quarantäne. Wenn diese Bewegung durch manuell betätigte Türen erfolgt, ist der Prozess in einer schwer zu überprüfenden Weise auf die Disziplin des Bedieners angewiesen. Eine luftdichte automatische Schiebetür löst dieses Problem, indem sie sich nur öffnet, wenn sich das Förderband oder der Wagen nähert, und dann mit einer kontrollierten Bewegung schließt, die Druckstörungen minimiert.
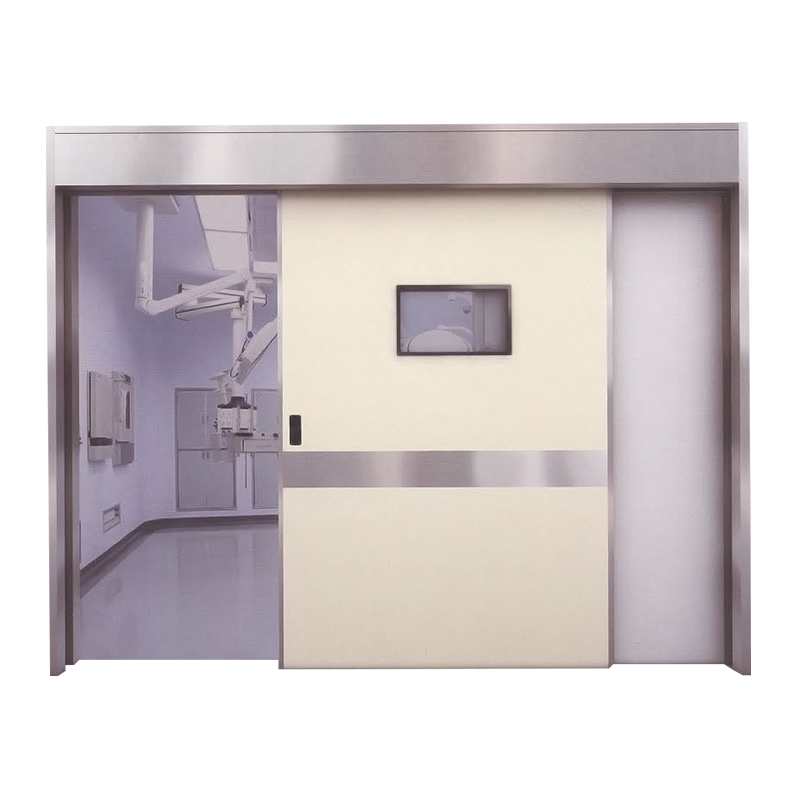 Luftdichte automatische Schiebetür mit Magnetantrieb Öffnet sich nur, wenn sich ein Förderband oder Wagen nähert, wodurch Druckstörungen und Kreuzkontaminationen minimiert werden. Bietet einen reibungslosen, leisen Betrieb und erfüllt die luftdichten Leistungsstandards für Reinraumumgebungen. Produkt anzeigen →
Das dritte Risiko ist die Wandoberfläche selbst. Reinraumtrennwände für Verpackungsbereiche sollten aus Materialien bestehen, die einer wiederholten Desinfektion mit Wasserstoffperoxid oder Isopropylalkohol standhalten, keine Gase abgeben und keine freiliegenden Befestigungspunkte aufweisen, an denen sich mikrobielle Nischen bilden können. Handgefertigte PU-Sandwichplatten bieten eine glatte, fusselarme Oberfläche und werden häufig in Pharma- und Geräteverpackungsräumen verwendet, da sie mit versiegelten Verbindungen und Hohlkehlen verbunden werden können.
 Handgefertigte PU-Sandwichplatte für Reinraumtrennwände Bietet eine glatte, fusselarme Oberfläche, die wiederholter Desinfektion standhält. Versiegelte Fugen und gewölbte Sockel verhindern die Bildung mikrobieller Nischen und machen es zu einer praktischen Wahl für die Verpackung von Raumwänden. Produkt anzeigen →
Was Sie überprüfen sollten, bevor Sie die Gestaltung eines Verpackungsraums abschließen
Wenn Sie an der Planung oder Erweiterung einer Verpackungslinie für Medizinprodukte beteiligt sind, schließen Sie mit der folgenden Checkliste die Lücken zwischen Verpackungstechnik und Reinrauminfrastruktur:
- Definieren Sie die ISO-Klasse und die Druckkaskade für jede Zone, einschließlich des Versiegelungsraums, des Transferkorridors und des Quarantänebereichs nach der Verpackung.
- Ordnen Sie die tatsächlichen Bediener- und Materialrouten zu. Zählen Sie, wie oft sich eine Tür pro Stunde öffnet, und wählen Sie Türsysteme auf der Grundlage dieses Zyklusbedarfs und nicht auf der Grundlage statischer Leckagezahlen aus.
- Stellen Sie sicher, dass die Türbeschläge des Reinraums mit der Druckdifferenz und der Luftschleusenlogik übereinstimmen. Luftdichte Reinraum-Türdichtungstechnologie erklärt die Leistungsparameter, auf die es bei der Dichtheitsprüfung ankommt.
- Stellen Sie sicher, dass Wandpaneele und Deckenfugen mit denselben Chemikalien desinfiziert werden können, die auch für Prozessgeräte verwendet werden, und fordern Sie vor der Installation dokumentierte Kompatibilitätsdaten an.
- Überprüfen Sie den Fluss verpackter Geräte in die Sterilisation. Befindet sich der Sterilisator außerhalb des klassifizierten Bereichs, muss die Transferluke die versiegelten Verpackungen vor den gleichen Kontaminationsrisiken schützen wie die offenen Tabletts.
- Planen Sie eine erneute Validierung. Eine Änderung des Dichtungsmaterials, eine neue Türdichtung oder eine andere Plattenverbindungsmasse können sich jeweils auf die validierte Reinraumleistung auswirken.
Das gleiche Prinzip gilt, wenn Medizinhersteller bestehende Räume renovieren: die Anforderungen für medizinische Türsysteme in Gesundheitseinrichtungen sind eine nützliche Referenz dafür, wie sich Türplatzierung und -abdichtung auf die Infektionskontrolle auswirken.
Behandeln Sie die Verpackung als System, nicht als Komponente
Die Verpackung medizinischer Geräte ist die letzte kontrollierte Umgebung, die ein Produkt durchläuft, bevor es einen Patienten erreicht. Die Versiegelung eines Beutels, die Unversehrtheit eines Tabletts und die Oberflächen des Raums, in dem sie zusammenkommen, sind alle Teil desselben Systems. Beginnen Sie mit den Standards, qualifizieren Sie die Materialien, testen Sie die Dichtungen und betrachten Sie dann die Reinraumhülle kritisch. Wenn diese Schichten zusammen entworfen werden, kann eine Verpackungslinie Tausende von Zyklen durchlaufen, ohne dass eine einzige fragwürdige Versiegelung entsteht. Das ist die praktische Definition des Erfolgs einer sterilen Barriere.
Vorheriger Beitrag
Herstellungsprozess für Zelltherapie: GMP-Leitfaden für Reinraumdesign und -anlagen
Nächster Beitrag
Feuerbeständige Reinraumtüren: Standards, Bewertungen, Materialien und Auswahl


Jiangyin Yatai Purification Equipment Technology Co., Ltd. ist ein moderner und spezialisierter Hersteller von sauberen Türen und Fenstern. Reinraum-Projektfabrik, Angebot Maßgeschneiderte saubere Türen und Fenster.
SCHNELLE LINKS
PRODUKTE
Nehmen Sie Kontakt auf
-
 +86 13616113658
-
 +86(0)510-86661588 / 86668687
-
 [email protected]
-
 +86(0)510-86661588
-
 Nr. 2, Huagang West Road, Shizhuang, Jiangyin, Provinz Jiangsu
© Jiangyin Yatai Purification Equipment Technology Co., Ltd.
Alle Rechte vorbehalten.
 Hersteller von Reinraumtüren


